Indizada en: SciELO, Índice Médico Latinoamericano, LILACS, Medline Editada por la Federación Mexicana de Colegios de Obstetricia, y Ginecologia AC Fundada por la Asociación Mexicana de Ginecología y Obstetricia en 1945
Francisco Ibargüengoitia-Ochoa,1 Mónica Aguinaga-Ríos,2 Luz Pamela Landín-Ramírez,3 María Fernanda López-Torres3
1 Departamento de Obstetricia. 2 Coordinación de Genética Clínica. 3 Residente de Ginecología y Obstetricia. Instituto Nacional de Perinatología Isidro Espinosa de los Reyes, Ciudad de México.
Corrrespondencia:
María Fernanda López Torres ferlopezt95@gmail.com
Debe citarse como:
Ibargüengoitia-Ochoa F, Aguinaga-Ríos M, Landín-Ramírez LP, López-Torres MF. Síndrome de Andersen Tawil en una embarazada con alto riesgo de muerte súbita. Reporte de caso. Ginecol Obstet Mex 2023; 91 (2): 126-132. https://doi.org/10.24245/gom.v91i2.7716
Resumen
ANTECEDENTES: El síndrome de Andersen Tawil es una canalopatía multisistémica genética, muy rara, sin alteración cardiaca estructural, heredada de manera autosómica dominante y causada por mutación en el gen KCNJ2. Este síndrome se caracteriza por una triada de parálisis muscular periódica, cambios en el electrocardiograma y estructurales corporales. El rasgo distintivo es la taquicardia ventricular bidireccional, las contracciones ventriculares prematuras y raramente taquicardia polimórfica tipo torsade de pointes. En la actualidad se carece de guías para el peri y postparto y para la prevención de arritmias.
CASO CLÍNICO: Paciente de 21 años, embarazada, con síndrome de Andersen Tawil diagnosticado a esta edad, con base en los antecedentes de síncope de repetición y debilidad en las extremidades desde los 11 años. Recibía tratamiento con un beta-bloqueador y un desfibrilador automático implantable. La ecocardiografía fetal a las 23 y 33 semanas de gestación reportó una comunicación interventricular apical de 1.6 mm. A las 39 semanas de embarazo se practicó una cesárea electiva, con evolución posoperatoria satisfactoria. El estudio molecular dirigido al recién nacido descartó el síndrome de Andersen Tawil congénito.
CONCLUSIÓN: En pacientes con síndromes de arritmia congénita, el embarazo puede ser seguro siempre y cuando un grupo de especialistas esté pendiente para tomar decisiones de atención y tratamiento durante todo el proceso del embarazo y puerperio.
PALABRAS CLAVE: Andersen Tawil; embarazo; cesárea; muerte cardiaca; desfibrilador; arritmia.
Abstract
BACKGROUND: Andersen Tawil syndrome is a very rare genetic multisystemic channelopathy without structural cardiac alteration, inherited in an autosomal dominant manner and caused by mutation in the KCNJ2 gene. This syndrome is characterised by a triad of periodic muscle paralysis, electrocardiogram and body structural changes. The hallmark is bidirectional ventricular tachycardia, premature ventricular contractions and rarely polymorphic torsade de pointes tachycardia. Currently there is a lack of guidelines for peri- and postpartum and arrhythmia prevention.
CLINICAL CASE: 21-year-old pregnant patient with Andersen-Tawil syndrome diagnosed at this age, based on a history of repeated syncope and weakness in the extremities since the age of 11. She was being treated with a beta-blocker and an implantable cardioverter defibrillator. Fetal echocardiography at 23 and 33 weeks gestation reported an apical ventricular septal defect of 1.6 mm. Elective caesarean section was performed at 39 weeks of pregnancy, with satisfactory postoperative evolution. Molecular study of the newborn ruled out congenital Andersen-Tawil syndrome.
CONCLUSION: In patients with congenital arrhythmia syndromes, pregnancy can be safe as long as it is managed by a group of experts to make decisions and optimise care throughout the pregnancy and postpartum period.
El síndrome de Andersen Tawil es una rara enfermedad autosómica dominante caracterizada por rasgos dismórficos, debilidad muscular periódica y arritmias ventriculares frecuentes, descrito por primera vez en 1971,1,2 aunque la descripción genético-molecular se publicó hasta el año 2001.3 La enfermedad es causada por variantes patogénicas con pérdida de la función en el gen KCNJ2 denominado síndrome de Andersen Tawil tipo 1. En el 60% de los casos, este gen se expresa en el músculo esquelético, el corazón y el cerebro.4,5 Los individuos afectados suelen encontrarse entre la primera o segunda décadas de la vida con síntomas cardiacos (palpitaciones o síncope) o debilidad espontánea posterior a reposo prolongado después de hacer ejercicio. Se cataloga como el tipo 7 de los síndromes de QT largo congénito.6 La enfermedad tiene una baja prevalencia. Se conoce poco el efecto fisiológico del embarazo en el síndrome y las arritmias porque la evidencia es muy escasa. Solo se encontraron cuatro reportes previos de pacientes embarazadas con el síndrome, con evolución variable.7-10 Enseguida se reporta el caso de una paciente embarazada con síndrome de Andersen-Tawil y con un desfibrilador automático implantable.
CASO CLÍNICO
Paciente de 27 años, con diagnóstico clínico y confirmado mediante pruebas genéticas de síndrome de Andersen Tawil a los 21 años, por antecedente de síncope de repetición y debilidad en las extremidades desde los 11 años. A esa edad le implantaron un desfibrilador automático, al momento del diagnóstico. El último periodo de descarga fue cinco años previos al embarazo. El electrocardiograma mostró una frecuencia cardiaca de 67/min, QTc 423 ms, intervalo QU 640 ms y QUc 676 ms (Figura 1). En el estudio Holter los hallazgos fueron: taquicardia ventricular bidireccional, bigeminismo ventricular y 8.2% de contracciones ventriculares prematuras. El estudio molecular reportó una variante patogénica c.431G>C(p.Gly144Ala) en estado heterocigoto en el gen KCNJ2.11
El control prenatal se inició en la décima segunda semana de embarazo. Se le indicó tratamiento con un betabloqueador (100 mg de metoprolol cada 24 h). En la ecocardiografía fetal a las 23 y 33 semanas de gestación se advirtió una comunicación interventricular apical de 1.6 mm. El embarazo finalizó a las 39 semanas, mediante cesárea electiva, con bloqueo peridural; la recién nacida pesó 2905 g. Se practicó la oclusión tubaria bilateral y la evolución posoperatoria fue satisfactoria, sin manifestaciones cardiacas. La evaluación cardiaca de la recién nacida a las 24 horas confirmó la comunicación interventricular, por ello se practicó el estudio molecular dirigido que se reportó negativo y se descartó el síndrome de Andersen Tawil congénito.
DISCUSIÓN
La primera descripción del síndrome de Andersen Tawil la hicieron Klein y su grupo en 1963, sin mención del dimorfismo.12 El síndrome de Andersen fue nombrado después de que este investigador y su grupo describieron la triada de síntomas y Tawil y su equipo aportaran contribuciones significativas para su entendimiento.1,2
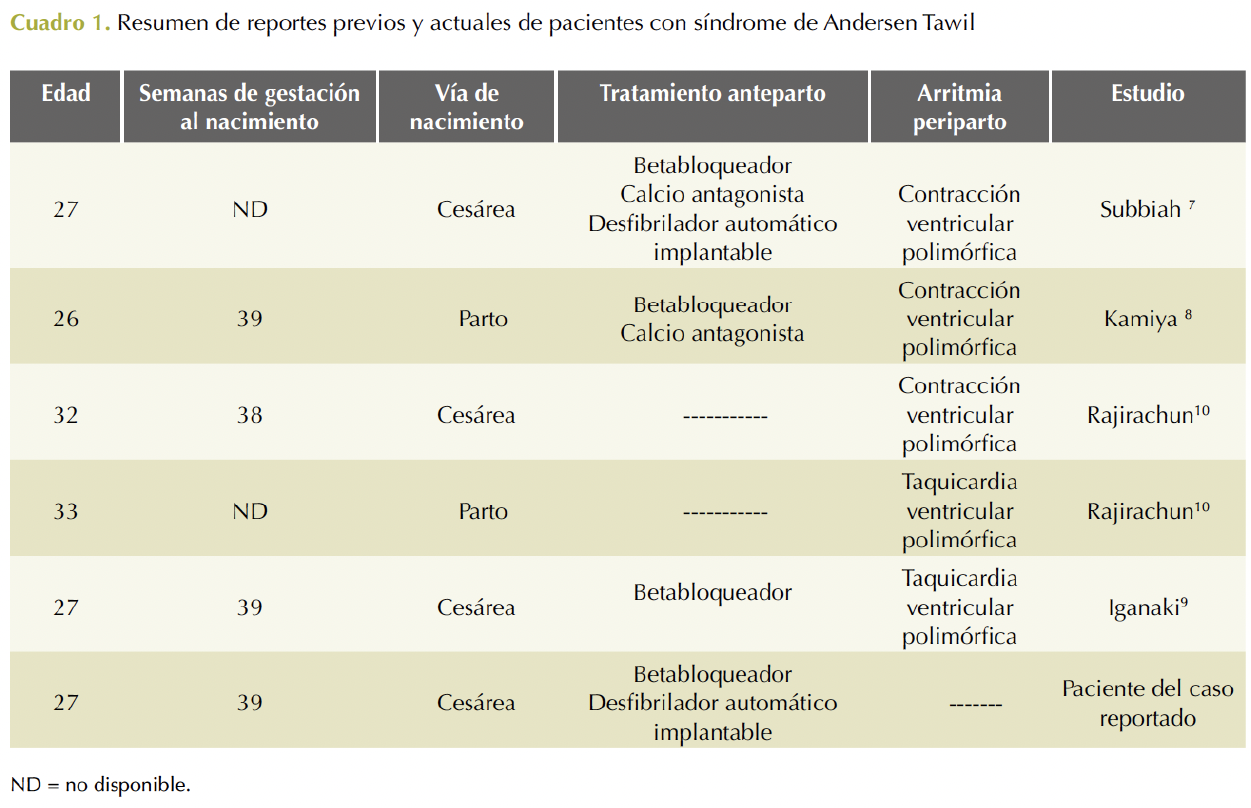
El caso aquí reportado se agrega a la lista previa de pacientes embarazadas con el síndrome de Andersen Tawil. Cuadro 1
Diagnóstico diferencial
Los pacientes con síndrome de Andersen Tawil tienen manifestaciones similares a otros padecimientos eléctricos primarios y genéticos, como el síndrome de QT largo o la taquicardia ventricular polimórfica catecolaminérgica.13
Aspectos clínicos
Desde el punto de vista clínico, el síndrome de Andersen Tawil se caracteriza por una triada de debilidad muscular, arritmias ventriculares y rasgos dismórficos; algunos individuos tienen talla baja y escoliosis. La paciente del caso tuvo alteraciones faciales y en las extremidades. La muerte súbita cardiaca es relativamente infrecuente cuando se compara con otros síndromes de QT largo.14
Epidemiología
Para el año 2013 se habían reportado alrededor de 200 casos con los que se estimó que el síndrome afecta a 1 individuo por cada millón de personas.15
Diagnóstico clínico
Puede sospecharse con dos de los siguientes criterios: 1) parálisis periférica, 2) arritmia cardiaca sintomática o evidencia de onda U alargada o prolongación del intervalo QT o QU en el electrocardiograma y 3) rasgos faciales característicos. La mutación en el gen KCNJ2 confirma el diagnóstico del síndrome de Andersen Tawil.16 La paciente del caso cumplió con todos los elementos de la triada clínica y mutación genética.
Electrocardiograma y arritmias
Cuando la frecuencia cardiaca es más o menos menor de 65 latidos por minuto, la onda U es visible en el 90% de los individuos; cuando la frecuencia está entre 80 y 95 por minuto la onda U es visible en el 65% de los casos. En pacientes con el síndrome reportado el electrocardiograma suele mostrar ondas U claras en las derivaciones inferiores. El valor normal del QT es 350-440 ms. Para riesgo de muerte súbita cardiaca el límite en mujeres es de 451-470 ms y un QT anormal es mayor de 470 ms.
Tratamiento
El síndrome del QT no es curable; sin embargo, muchos síntomas, como el ritmo cardiaco anormal y la parálisis periódica pueden tratarse con medicamentos o implantes (desfibrilador). El pronóstico es relativamente bueno cuando se indican betabloqueadores y fleicainida para prevenir eventos arrítmicos severos.9 En caso de una baja respuesta a los medicamentos antiarrítmicos, arritmia resistente o en supervivientes de paro cardiaco con síncope recurrente y taquicardia sintomática debe considerarse un desfibrilador automático implantable.17
Efectos del embarazo en pacientes con síndromes de QT largo
Hay poca información al respecto en la que se incluyan los síndromes de QT largo.18
Existen cuatro reportes con cinco casos de pacientes con síndrome de Andersen Tawil y embarazo. La mayoría de los casos no han mostrado exacerbación de la arritmia ventricular durante el embarazo.7-11 La paciente reportada por Subbiah y colaboradores7 tenía un desfibrilador implantado al igual que la paciente del caso aquí reportado, lo que confirma que el embarazo puede ser posible en pacientes con este tipo de dispositivos. En tres de las cinco pacientes, el embarazo finalizó mediante cesárea; en la paciente del caso se decidió esta vía por su beneficio y mejor control materno.
Consejería genética
Se sugiere la consejería previa a la concepción en todas las mujeres con síndrome de QT largo conocido. El síndrome tipo 1 se hereda de forma autosómica dominante y es ocasionada por variantes patogénicas en el gen KCNJ2 en el 60% de los casos.4 El estudio de individuos no afectados es importante para el asesoramiento genético.19
En la paciente del caso el riesgo de trasmisión era del 50%. En el estudio molecular dirigido a su hija mostró una secuencia normal, por eso no heredó la enfermedad.
Cuidado pre y posnatal
Se carece de guías clínicas. El modo preferido de nacimiento es incierto, aunque últimamente se prefiere el parto. Siempre debe continuarse con los betabloqueadores y considerar la posible asistencia al segundo periodo del trabajo de parto a fin de evitar el estrés hemodinámico. La cesárea de urgencia deberá considerarse si hay evidencia de sufrimiento fetal o deterioro en el intervalo QT.20
Consideraciones anestésicas
Si se planea el nacimiento por parto se recomienda la analgesia neuroaxial porque reduce la carga cardiovascular por atenuación de la descarga de catecolaminas asociada con dolor y ansiedad del trabajo de parto. Debe tenerse cuidado para evitar la hipotensión, que puede resultar en un incremento reflejo de la frecuencia cardiaca. Las soluciones anestésicas con adrenalina pueden precipitar la taquicardia o la arritmia ventricular, por eso deben evitarse.21 La oxitocina tiene un efecto hemodinámico adverso que incluye: hipotensión, taquicardia, arritmia y prolongación del intervalo QT, por lo que deberá administrarse en dosis baja y en forma lenta mediante infusión endovenosa.22
Medicamentos comunes que causan alargamiento del QT y torsades de pointes
Macrólidos, fluoroquinolonas, antifúngicos y antieméticos.23
Desfibrilador automático
Es razonable un desfibrilador para la prevención primaria en pacientes con alto riesgo de síndrome de QT largo. Hay poca evidencia en relación con la seguridad del desfibrilador durante el embarazo, al igual que de mujeres que reciban un disparo durante el embarazo.24
Equipo de diatermia (electrocoagulador)
Tal vez lo más importante en relación con los dispositivos es el potencial efecto adverso de la interferencia electromagnética. Si se utiliza distermia unipolar la placa de dispersión debe colocarse cerca del sitio operatorio, con adecuado contacto de piel y deberán aplicarse pulsos cortos (menos de 5 segundos) y con el poder más bajo posible. El riesgo de interferencia magnética es menos probable si hay una distancia mayor de 15 cm entre el implante y el sitio de distermia.25
CONCLUSIÓN
El embarazo puede ser seguro en pacientes con síndromes de arritmia congénita siempre y cuando un grupo de especialistas esté pendiente para tomar decisiones de atención y tratamiento durante todo el proceso del embarazo y puerperio.
Andersen ED, Krasilnikoff PA, Overvad H. Intermittent muscular weakness, extrasystoles and multiple developmental anomalies. A new syndrome? Acta Paediatr Scand 1971; 60 (5): 559-64. doi:10.1111/j.1651-2227.1971.tb06990.x
Tawil R, Ptacek LJ, Pavlakis SG, et al. Andresen’s syndrome: potassium-sensitive periodic paralisis, ventricular ectopy and dysmorphic features. Ann Neurol 1994; 35 (3): 326-30. doi:10.1002/ana.410350315
Plaster NM, Tawil R, Tristani-Firouzi M, et al. Mutations in Kir2.1 cause the developmental and episodic electrical phenotypes of Andersen’s syndrome. Cell 2001; 105 (4): 511-9. doi:10.1016/s0092-8674(01)003427
Pérez RAR, Barbosa BR, Samesina N, et al. Andersen Tawil syndrome. A comprehensive review. Cardiology in Review 2021; 29 (4): 155-77. doi:10.1097/CDR.0000000000000326
Mazzanti A, Guz D, Trancuccio A, et al. Natural history and risk stratification in Andersen Tawil syndrome type 1. J Am Coll Cardiol 2020; 75 (15): 1772-84. doi:10.1016/j.jacc.2020.02.033
Tristani-Firouzi M, Jensen JL, Donaldson MR, et al. Functional and clinical characterization of KCNJ2 mutations associated with LQT7 (Andersen syndrome). J Clin Invest 2002; 110 (3): 381-88. doi:10.1172/JCI15183
Kamiya ChA, Shimizu W, Kbayashi Y, et al. Markedly reduced ventricular arrhythmia during the puerperium period in a pregnant woman with Andersen Tawil syndrome. J Arrhytmia 2012; 28 (6): 360-3. doi:10.1016/j.joa.2012.08.002
Inagaki M, Tatsumi T, Yomogita H, et al. Obstetric management of a patient with Andersen-Tawil syndrome: a case report. J Obstet Gynaecol Res 2021; 47 (1): 446-51. doi:10.1111//jog14553
Rajirachun P, Junyavoraluk A, Pithukpakorn M, et al. Successful treatment of arrhythmia with beta-blocker and fleicainide combination in pregnant patients with Andersen Tawil syndrome: a case report and literature review. Ann Noninvasive Electrocardiol 2021; 26: e12798. doi:10.1111/anec.12798
Barrón DDR, Totomoch SA, Escobar CRE, et al. Andersen Tawil syndrome with high risk of sudden cardiac death in four Mexican patients. Cardiac and extra-cardiac phenotypes. Rev Invest Clin 2021; 73 (3): 145-53. doi:10.24875/RIC.20000310
Klein R, Ganelin R, Marks JF, et al. Periodic paralysis with cardiac arrhytmia. J Pediatr 1963; 62 (3): 371-85. doi:10.1016/s0022-3476(63)80134-1
Kukla P, Biernacka EK, Baranchuk A, et al. Electrocardiogram in Andersen Tawil syndrome. New electrocardiographic criteria for diagnosis of type 1 Andersen Tawil syndrome. Curr Cardiol Review 2014; 10 (3): 222-8. doi:10.2174/1573403x10666140514102528
Zhang L, Benson DW, Tristani-Firouzi M, et al. Electrocardiographic features in Andersen Tawil syndrome patients with KCNJ2 mutations: characteristic T-U wave patterns predict HCNJ2 genotype. Circulation 2005; 111 (21): 2720-6. doi:10.1161/CIRCULATIONAHA.104.472498
Nguyen HL, Piper GH, Wilders R. Andersen Tawil syndrome: clinical and molecular aspects. Int J Cardiol 2013; 170 (1): 1-16. doi:10.1016/j.jcard2013.10.010
Lüscher C, Slesinger PA. Emerging roles for G protein-gated inwardly rectifying potassium (GIRK) channels in health and disease. Nat Rev Neurosci 2010; 11 (5): 301-15. doi:10.1038/nrn.2834
Garg L, Garg J, Krisnamoorthy P, et al. The influence of pregnancy in patients with congenital long QT syndrome. Cardiology in Review 2017; 25 (4): 197-201. doi:10.1097/CDR0000000000000108
Seth R, Moss AJ, McNitt S, et al. Long QT syndrome and pregnancy. J Am Coll Cardiol 2007; 49 (10): 1092-98. doi:10.1016/j.jacc.2006.09.054
Andelfinger G, Tapper AR, Welch RC, et al. KCRJ2 mutation results in Andersen syndrome with sex-specific, cardiac and skeletal muscle phenotypes. Am Hum Genet 2002; 71 (3): 663-820. doi:10.1086/342360. Epub 2002 Jul 29.
Papantoniou N, Katsoulis I, Papageogiou I, et al. Hereditary QT syndrome in pregnancy: antenatal and intrapartum management options. J Matern Fetal Neonatal Med 2007; 20 (5): 419-21. doi:10.1080/14767050701286626
Salman MM, Kemp HI, Cauldwell MR, et al. Aneasthetic management of pregnant patients with cardiac implantable devices: case reports and review. Int J Obstet Anest 2017; 33: 57-66. doi:10.1016/j.ijoa.2017.07.011
Martillotti G, Tolojic M, Rey E, et al. Long QT syndrome in pregnancy: are vaginal delivery and the use of oxytocin permitted? A case report. J Obstet Gynaecol Can 2012; 34: 1073-6. doi:10.1016/S1701-2163(16)35437-8
Drug induced QT prolongation and torsades de pointes. P & T 2017; 42: 473-7. www.ncbi.nlm.nih.gov
Boulé S, Ovart L, Marquié C, et al. Pregnancy in women with an implantable cardioverter-defibrillator: is it safe? Europace 2014; 16 (11): 1587-94. doi:10.1093/europace/enn036
Stone ME, Salter B, Fischer A. Perioperative management of patients with cardiac implantable electronic devices. Br J Anaesth 2011; 107 (suppl 1): 116-26. doi:10.1093/bja/aer354
Comentarios
100%
Debe citarse como
Ibargüengoitia-Ochoa F, Aguinaga-Ríos M, Landín-Ramírez LP, López-Torres MF. Síndrome de Andersen Tawil en una embarazada con alto riesgo de muerte súbita. Reporte de caso. Ginecol Obstet Mex 2023; 91 (2): 126-132. https://doi.org/10.24245/gom.v91i2.7716